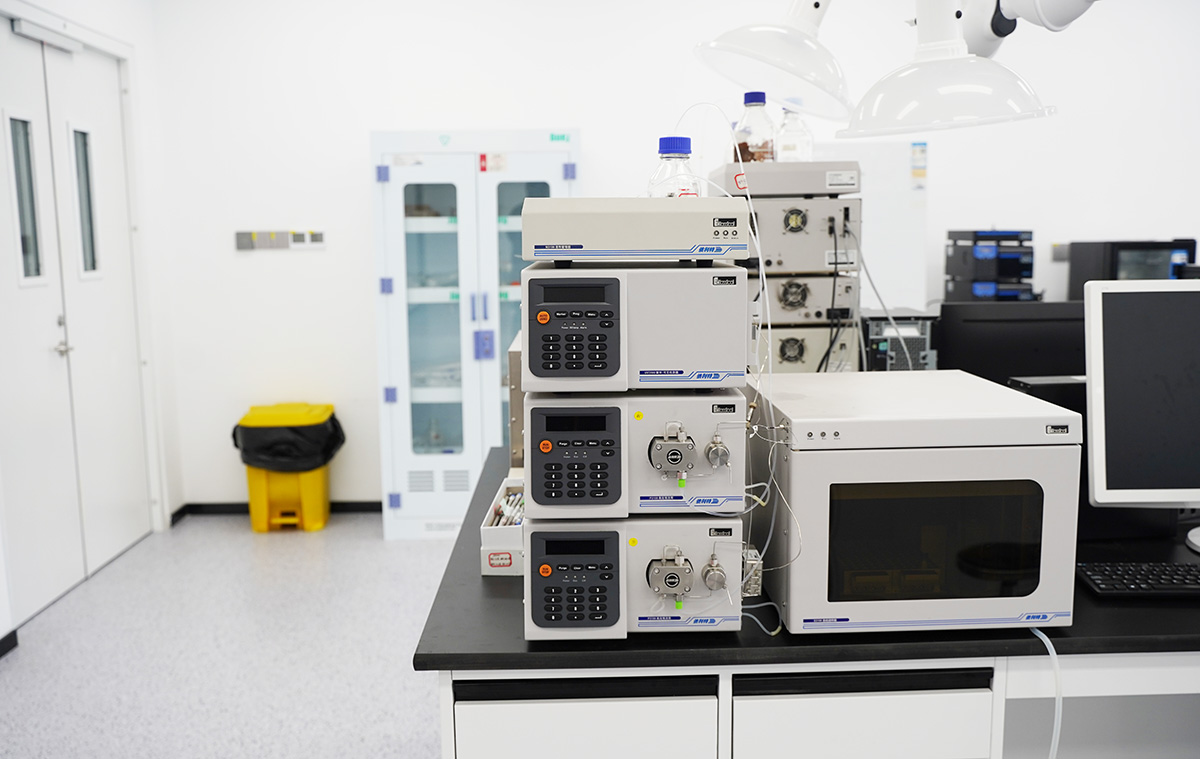
La cromatografía líquida, con sus ventajas de alta eficiencia de separación y análisis preciso, se ha convertido en equipo central en campos como la enseñanza y la investigación, la producción farmacéutica, el monitoreo ambiental, las pruebas de alimentos y la bioingeniería. El funcionamiento correcto del instrumento no sólo garantiza la confiabilidad de los resultados analíticos sino que también extiende la vida útil del equipo. Este artículo detalla el procedimiento operativo completo para la cromatografía líquida y proporciona soluciones a problemas comunes encontrados en la práctica, ofreciendo una referencia práctica para profesionales en campos relevantes.
I. Procedimiento operativo estándar para cromatógrafo líquido y
(1) Preparación de la fase móvil
La pureza y la calidad de manipulación de la fase móvil afectan directamente los resultados analíticos. Prepare la fase móvil requerida de acuerdo con el protocolo experimental, por ejemplo, una mezcla de metanol y agua (por ejemplo, 8:2 en volumen), y también tenga suficiente metanol puro listo. Todos los disolventes deben filtrarse a través de membranas de 0,45 μm o 0,22 μm para eliminar las partículas finas; luego sonique para desgasificar completamente los gases disueltos, evitando obstrucciones de los tubos o anomalías iniciales en operaciones posteriores.
(2) Puesta en marcha y preparación del sistema
Encienda la bomba, primero establezca el límite superior de presión del instrumento (para HPLC convencional, generalmente establecido en 40 MPa); si ya está configurado, continúe con el siguiente paso.
Coloque el filtro de entrada de la bomba en metanol puro, ajuste el caudal a 1 ml/min y enjuague el sistema durante 10 a 20 minutos. Después del lavado, pare la bomba.
Cambie el filtro a la fase móvil objetivo preparada y reinicie la bomba para hacer circular la fase móvil a través del sistema.
Encienda el detector, configure la longitud de onda de acuerdo con los requisitos analíticos (por ejemplo, 280 nm para compuestos orgánicos) y presione el botón "Cero" para calibrar la línea base, asegurando datos de detección precisos.
(3) Puesta en marcha de la estación de trabajo y monitoreo de referencia
Inicie la estación de trabajo de cromatografía y verifique que la interfaz muestre una comunicación exitosa entre el instrumento y la estación de trabajo. Observar continuamente la línea de base; cuando la línea de base se estabiliza sin fluctuaciones obvias, el sistema está listo para la inyección.
(4) Operación de inyección
Antes de la inyección, confirme que la línea de base esté dentro del rango de visualización normal; si excede el rango, vuelva a poner a cero.
Coloque la válvula de inyección en la posición "CARGAR", inyecte el estándar o la muestra con una microjeringa y luego gire rápidamente la válvula de inyección a la posición "INJECTAR". La estación de trabajo iniciará automáticamente la adquisición de datos.
Después de que todos los picos cromatográficos hayan aparecido completamente en el cromatograma, haga clic en el botón "Detener" en la estación de trabajo para finalizar la adquisición de datos.
(5) Establecimiento de la curva de calibración (para análisis cuantitativo)
Establecer parámetros cuantitativos: En la estación de trabajo, seleccione "Parámetros cuantitativos", elija "Área de pico" como modo de cuantificación, "Método estándar externo" como método de cuantificación, establezca el número de puntos de calibración en "1", la potencia en "1" y especifique la unidad de concentración y la unidad de resultado.
Complete la tabla de componentes: Ingrese a la interfaz "Tabla de componentes", ingrese el nombre del analito (p. ej., capsaicina en pruebas de alimentos), el tiempo de retención esperado (p. ej., 5,2 min) y la concentración estándar (p. ej., 100 μg/mL).
Generar la curva de calibración.: Haga clic en la función "Curva de calibración", seleccione el archivo de espectro correspondiente para cada punto estándar, haga clic en "Recalibrar" para generar la curva, confirme que la curva es lineal y guarde la configuración para el análisis cuantitativo de muestras posterior.
(6) Análisis de muestras y revisión de datos
Repita el procedimiento de inyección para las muestras de prueba, detenga la adquisición de datos después de que hayan eluido todos los picos cromatográficos. Haga clic en "Informe de pantalla" en la estación de trabajo para ver los resultados analíticos, como el contenido del componente de destino en la muestra. Para analizar varias muestras, repita los mismos pasos secuencialmente.
Para revisar los datos históricos, ingrese a la interfaz "Reprocesamiento", seleccione el archivo de espectro correspondiente a través de "Abrir archivo de datos", haga clic en "Recalcular" y luego vea el "Informe de pantalla" para obtener los resultados analíticos anteriores.
(7) Apagado y mantenimiento del sistema
Primero, apague el detector para evitar daños en operaciones posteriores.
Detenga la bomba. Si la fase móvil contenía una sal tampón (p. ej., fosfato, acetato), primero coloque el filtro en una fase con alto contenido de agua (p. ej., 90 % de agua), encienda la bomba y enjuague el sistema durante al menos 30 minutos para eliminar completamente los residuos de sal de los tubos y la columna. Luego mueva el filtro a metanol puro y enjuague a 1 ml/min durante 10 a 20 minutos hasta que la presión del sistema se estabilice.
Detenga la bomba, apáguela y es posible que la computadora se apague.
Finalmente, limpie la válvula de inyección con metanol puro o agua pura para eliminar la muestra residual, completando el procedimiento de apagado.
II. Preguntas frecuentes (Preguntas y respuestas) sobre el cromatógrafo de líquidos y
P1: ¿Por qué se debe filtrar y sonicar la fase móvil antes de su uso?
A1: La filtración elimina partículas finas invisibles a simple vista, evitando que obstruyan la frita de la columna y los tubos, lo que afectaría el funcionamiento normal del sistema. La sonicación desgasifica los gases disueltos (oxígeno, nitrógeno, etc.) de la fase móvil, evitando que estos gases formen burbujas en la bomba (provocando fluctuaciones de presión) o interfieran con la señal del detector (provocando ruido de base o picos fantasma).
P2: Después de arrancar la bomba, la presión es anormalmente alta. ¿Cuál podría ser la causa?
A2: Hay cuatro causas comunes: 1) La columna o tubería está bloqueada por impurezas acumuladas. 2) La fase móvil no se filtró lo suficiente, dejando que las partículas se acumularan en el sistema. 3) La guardacolumna o el filtro en línea está saturado con impurezas adsorbidas. 4) El caudal de la bomba está configurado demasiado alto, excediendo la tolerancia del sistema. Para localizar el problema, desconecte la entrada de la columna, encienda la bomba y observe si la presión cae; esto ayuda a determinar si la obstrucción está en la columna o en la tubería aguas arriba.
P3: Después de arrancar la bomba, la presión es anormalmente baja o cero. ¿Cómo se debe manejar?
A3: Primero verifique tres cuestiones clave: 1) Si ha entrado una gran cantidad de aire en la bomba, impidiendo el suministro adecuado de líquido. 2) Si algún conector de tubería está suelto o dañado, provocando fugas. 3) Si el filtro de entrada de la bomba está obstruido o la columna no está conectada correctamente. Verifique que todos los accesorios estén apretados y luego use un caudal más alto (p. ej., 5 ml/min) con metanol puro para purgar el sistema y eliminar las burbujas de aire de la bomba.
P4: Alto nivel de ruido e inestabilidad: ¿qué factores pueden ser responsables?
A4: Las causas comunes incluyen: 1) Burbujas residuales en la celda o el sistema de flujo: enjuague con isopropanol o aumente el caudal. 2) Mezcla no homogénea de la fase móvil o pureza insuficiente del disolvente (impurezas) que afectan la estabilidad de la señal. 3) La lámpara detectora se ha utilizado demasiado tiempo; su energía ha disminuido o su vida útil está llegando a su fin: reemplace la lámpara. 4) Grandes fluctuaciones de temperatura en el laboratorio o una diferencia de temperatura significativa entre la fase móvil y la habitación. 5) La columna está contaminada y su eficiencia ha disminuido: limpie y regenere la columna.
P5: El tiempo de retención es inestable (varía de una ejecución a otra). ¿Cómo se puede resolver esto?
A5: La variación del tiempo de retención suele estar relacionada con la estabilidad de la fase móvil y la precisión de la bomba. Son esenciales tres medidas: 1) Asegúrese de que la fase móvil se prepare con precisión según la proporción y se mezcle completamente para evitar cambios en la fuerza de elución debido a desviaciones de la proporción. 2) Verifique si hay fugas en el tubo de entrega de la bomba; una fuga hará que el caudal real sea inferior al valor establecido, lo que afectará el tiempo de retención. 3) Confirme que la temperatura del horno de la columna sea estable y extienda el tiempo de equilibrio (p. ej., 30 a 60 minutos) para garantizar que la columna haya alcanzado un estado de trabajo estable.
P6: Cola o división de picos cromatográficos: ¿cuál podría ser el problema?
A6: Esto está relacionado principalmente con el rendimiento de la columna y el manejo de la muestra: 1) La columna se ha utilizado durante demasiado tiempo, su eficiencia ha disminuido o ha sido contaminada por impurezas fuertemente adsorbidas; límpiela y regenere con disolventes adecuados (p. ej., mezclas de metanol, agua y acetonitrilo). 2) La diferencia de polaridad entre el disolvente de la muestra y la fase móvil es demasiado grande (p. ej., se usa metanol puro para disolver la muestra mientras la fase móvil tiene un bajo contenido orgánico), lo que provoca una elución desigual en la columna. 3) El volumen de inyección es demasiado grande y excede la capacidad de carga de la columna. 4) La frita de entrada de la columna está dañada o el embalaje interior se ha colapsado; reemplace la columna.
P7: Aparecen picos fantasma (picos desconocidos) en el cromatograma. ¿Cómo deberían ser investigados?
A7: Los picos fantasma pueden originarse de cuatro fuentes: 1) Muestra residual de una inyección anterior: lave la aguja de inyección y la válvula de inyección repetidamente con metanol puro. 2) La fase móvil está contaminada o las paredes del vial de muestra o del frasco de disolvente han absorbido impurezas: cambie la fase móvil y limpie los contenedores. 3) Los contaminantes en los tubos o la columna del sistema pueden liberarse en condiciones específicas; enjuague el sistema durante un período prolongado para eliminarlos. 4) La muestra se degrada durante el almacenamiento o en el instrumento, formando nuevos compuestos: optimice las condiciones de almacenamiento de la muestra o los parámetros experimentales.
P8: ¿Por qué se debe lavar el sistema con metanol puro al momento de apagarlo?
A8: El objetivo principal es proteger la columna y la tubería. Si las sales tampón permanecen en el sistema y entran en contacto directo con metanol puro u otros disolventes orgánicos, las sales precipitarán debido a una fuerte disminución de la solubilidad, formando partículas sólidas que obstruyen la frita de la columna y los tubos; una obstrucción severa puede dañar la columna. El lavado con metanol puro también desplaza el contenido del sistema con metanol, lo que previene el crecimiento microbiano en la tubería y mantiene la actividad del empaque de la columna, extendiendo su vida útil.