En el campo del análisis de compuestos orgánicos, la cromatografía líquida de alto rendimiento (HPLC) siempre ha sido un instrumento fundamental: con su capacidad para detectar con precisión compuestos orgánicos de alto punto de ebullición, térmicamente inestables y de gran peso molecular, se ha convertido en una herramienta indispensable en la investigación científica y las pruebas industriales.
Estructuralmente, un sistema HPLC completo consta de un depósito de disolvente, una bomba de alta presión, un inyector, una columna cromatográfica, un detector y un registrador. El proceso de análisis se asemeja a un “cribado preciso”: la fase móvil del depósito es impulsada suavemente por la bomba de alta presión hacia el sistema; la muestra a analizar entra en la fase móvil a través del inyector y es transportada junto con ella a la columna, que se rellena con la fase estacionaria. Debido a que los diferentes componentes de la muestra tienen diferentes coeficientes de distribución entre las fases estacionaria y móvil, se someten repetidamente a adsorción y desorción en las dos fases, lo que lleva a diferencias significativas en la velocidad de migración y, en última instancia, a una separación eficiente. Los componentes separados eluyen de la columna uno tras otro, el detector los convierte en señales eléctricas claras y finalmente el registrador los muestra como un cromatograma, lo que proporciona una base intuitiva para el análisis posterior. Por estas razones, el HPLC desempeña un papel vital en muchos campos clave, incluida la investigación en ciencias biológicas, las pruebas de seguridad alimentaria, el desarrollo de medicamentos y el control de calidad de la producción, y el monitoreo de contaminantes ambientales.
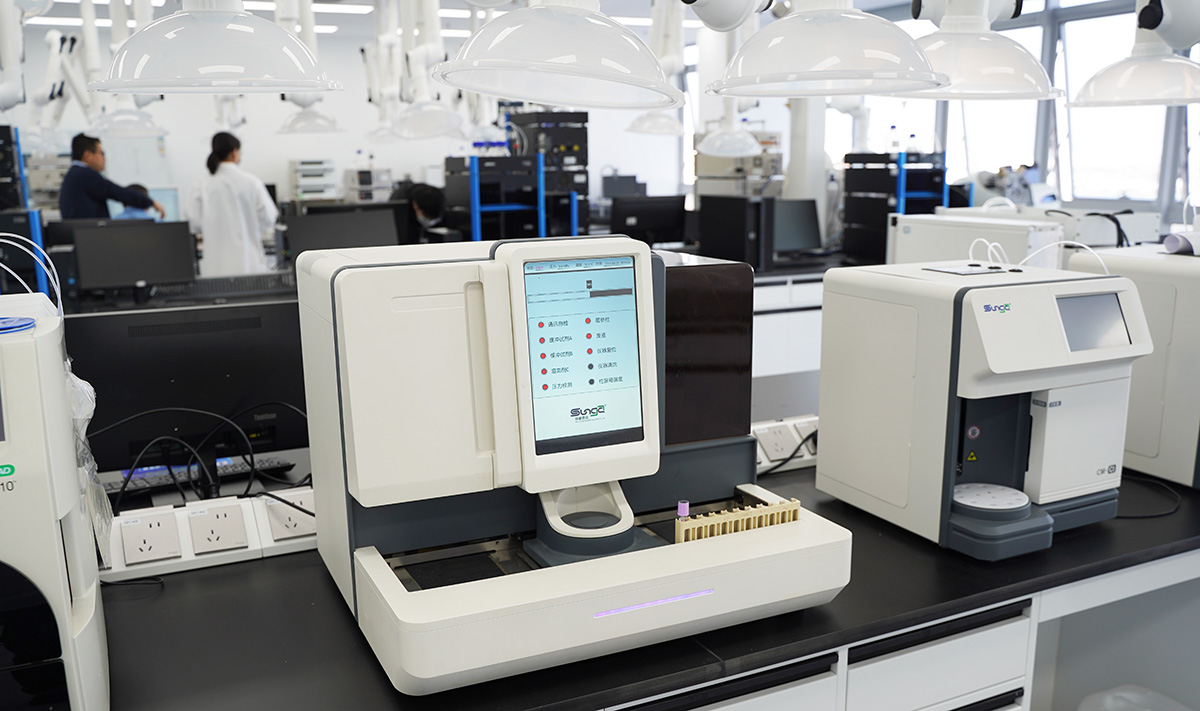
Como una de las técnicas cromatográficas más utilizadas, los componentes principales de la HPLC son similares a los de la cromatografía de gases, pero debido a que la fase móvil es líquida, se han realizado varios ajustes de diseño específicos. Por ejemplo, la bomba debe entregar un caudal constante y estable para garantizar resultados precisos; el sistema de inyección debe ser fácil de operar y tener un buen sellado para evitar fugas de muestra; Además, debido a que las fases móviles líquidas tienen una viscosidad más alta que los gases, las columnas de HPLC generalmente tienen un diámetro más ancho y mucho más cortas que las columnas de GC para reducir la contrapresión de la columna. Estas características de diseño permiten que HPLC cubra las necesidades de análisis cualitativo y cuantitativo de la gran mayoría de compuestos orgánicos.
En el análisis real, después de inyectar la solución de muestra en la columna, migra a través de la fase estacionaria bajo alta presión. Los diferentes componentes, debido a sus diferentes interacciones con la fase estacionaria, eluyen de la columna en diferentes momentos. El detector captura estos componentes y genera las señales máximas correspondientes, que pueden interpretarse para determinar claramente la composición de la muestra. Aunque el principio de separación de la HPLC es el mismo que el de la cromatografía líquida clásica, la HPLC moderna incorpora tecnologías avanzadas como bombas de alta presión, detectores de alta sensibilidad y fases estacionarias de micropartículas, lo que mejora en gran medida la eficiencia y la precisión del análisis. Es especialmente adecuado para manipular compuestos orgánicos de alto punto de ebullición, de gran peso molecular y de polaridad muy variable, lo que proporciona un soporte técnico más confiable para la investigación y las pruebas industriales.
Fallos comunes del cromatógrafo líquido y (HPLC) y soluciones prácticas
- Columna excesiva hacia atrás - presión
La contrapresión excesiva de la columna es un problema común de HPLC, a menudo causado por la precipitación de sal del tampón que se acumula en la columna o por la contaminación de la columna debido a residuos de muestra.
Si la causa es la precipitación de sal, primero lave la columna en dirección de avance con agua pura a 40-50 °C y un caudal bajo. A medida que la contrapresión disminuye gradualmente, aumente lentamente el caudal, luego continúe enjuagando con agua pura a temperatura ambiente y finalmente enjuague con metanol puro durante aproximadamente 30 minutos. Esto eliminará eficazmente la sal acumulada.
Si la alta contrapresión se debe a contaminación de la muestra, se recomienda realizar un retrolavado de la columna con agua pura, luego enjuagar secuencialmente con metanol, una mezcla de metanol e isopropanol (4:6, V/V), metanol y agua pura y, finalmente, enjuagar con metanol puro durante 30 minutos para restaurar el rendimiento de la columna.
- Burbujas en la fase móvil
Las burbujas en la fase móvil suelen ser causadas por el crecimiento microbiano que bloquea el filtro después de una inmersión prolongada en soluciones tampón como el acetato de amonio. Para resolver esto, sumerja el filtro en ácido nítrico al 5% y someta a ultrasonidos durante unos minutos; alternativamente, sumérjalo en ácido nítrico al 5 % durante 12 a 36 horas y luego enjuáguelo bien con agua pura. Después de eso, use la función de purga del instrumento para expulsar las burbujas, abra la válvula de purga y enjuague el filtro con agua pura durante aproximadamente 1 hora.
- Sin flujo de líquido o sin visualización de presión
Si no hay flujo de líquido o no se muestra la presión, las causas más probables son un sello de la bomba desgastado o una gran cantidad de aire atrapado dentro de la bomba.
Si el sello está desgastado, reemplácelo por uno nuevo.
Si hay burbujas de aire dentro de la bomba, conecte una jeringa de 50 ml a la salida de la bomba y aspire para eliminar el aire; Después de expulsar el aire, se reanudará el funcionamiento normal.
- Fluctuaciones de presión o flujo inestable
Las fluctuaciones de presión y el flujo inestable son causados principalmente por el aire en el sistema o por impurezas entre la bola de rubí de la válvula de retención y su asiento.
Primero, asegúrese de que la fase móvil esté completamente desgasificada y verifique que el nivel de líquido en el depósito de disolvente sea suficiente para evitar que entre aire en el sistema.
Si se sospecha un problema con la válvula de retención, retire la válvula de retención, someta a ultrasonidos en acetona para eliminar las impurezas y luego vuelva a instalarla. Esto mejorará la estabilidad de la presión y el flujo.
- Pobre repetibilidad del área de pico
La mala repetibilidad del área del pico puede deberse a una válvula de inyección con fugas, una aguja de inyección insertada de manera incompleta o un volumen de muestra insuficiente.
Verificar el sellado de la válvula de inyección; si hay una fuga, repare o reemplace los componentes de la válvula.
Asegúrese de que la aguja de inyección esté completamente insertada y verifique que el volumen de la solución de muestra cumpla con los requisitos analíticos. Esto mejorará la repetibilidad del área de picos.
- Picos divididos o formas de pico anormales
Los picos divididos o las formas anormales de los picos suelen ser causados por la contaminación de la columna o el colapso del empaque en la entrada de la columna.
Si la columna está contaminada, límpiela según el procedimiento de limpieza adecuado.
Si el empaque en la entrada de la columna se ha colapsado, retire la capa superior dañada del empaque, rellénelo con empaque nuevo, agregue una gota de metanol para compactarlo y luego lave la parte superior de la columna con metanol hasta que esté limpia. Esto restablecerá el rendimiento de separación de la columna.