La vitamina A es una vitamina liposoluble esencial que desempeña funciones fundamentales en la visión, la función inmune y el crecimiento celular. Se encuentra comúnmente en productos lácteos, alimentos enriquecidos y suplementos dietéticos. La determinación precisa de vitamina A es vital para el control de calidad y el etiquetado nutricional. Este documento presenta dos métodos analíticos basados en HPLC para la determinación de vitamina A: un método de fase inversa para muestras de alimentos según GB 5009.82-2016, y un método de fase normal para acetato de vitamina A en preparaciones farmacéuticas según la Farmacopea China.
Estándares y reactivos
Estándar: retinol (vitamina A)
Reactivos: metanol, etanol, sulfato de sodio anhidro, hidróxido de potasio, ácido ascórbico, hidroxitolueno butilado (BHT), éter de petróleo, éter dietílico, amilasa para muestras que contengan almidón, agua desionizada (18.2 MΩ·cm).
Preparación de soluciones estándar
Solución madre de vitamina A (0.500 mg/mL): Pesar con precisión 25.0 mg de estándar de vitamina A, disolverlos en etanol anhidro, transferirlos a un matraz aforado de 50 mL y diluir a volumen con etanol. Transferir a un frasco de vidrio ámbar, cerrar y almacenar a -20 °C en la oscuridad hasta 1 mes. Calentar a 20 °C antes de usar y corregir la concentración si es necesario.
Solución intermedia de vitamina A (10.0 μg/mL): Pipetear con precisión 1.00 mL de la solución madre de vitamina A en un matraz aforado de 50 mL y diluir a volumen con metanol. Almacenar a -20 °C en la oscuridad hasta 15 días.
Soluciones de trabajo de la serie de vitamina A: Pipetear 0.20, 0.50, 1.00, 2.00, 4.00 y 6.00 mL de la solución intermedia en matraces aforados de 10 mL color ámbar separados y diluir a volumen con metanol para obtener concentraciones de 0.20, 0.50, 1.00, 2.00, 4.00 y 6.00 μg/mL. Preparar inmediatamente antes de su uso.
Pretratamiento de la muestra
Preparación de la muestra: Homogeneizar la muestra y almacenarla en frascos ámbar a temperatura fresca y protegida de la luz. Analizarla lo antes posible.
Para muestras sin almidón: Pesar de 2 a 5 g (sólido, con precisión de 0.01 g) o 50 g (líquido, con precisión de 0.01 g) en un matraz de 150 mL. Para muestras sólidas, añadir aproximadamente 20 mL de agua tibia y mezclar. Añadir 1.0 g de ácido ascórbico y 0.1 g de BHT, y mezclar. Añadir 30 mL de etanol anhidro y de 10 a 20 mL de solución de hidróxido de potasio, agitando mientras se añade. Saponificar en un baño de agua a 80 °C con agitación durante 30 min. Enfriar inmediatamente en agua fría.
Para muestras que contienen almidón: Pesar la muestra como se indicó arriba, añadir aproximadamente 20 mL de agua tibia y agregar de 0.5 a 1 g de amilasa; incubar en un baño de agua a 60 °C con agitación durante 30 min. A continuación, añadir ácido ascórbico, BHT, etanol y KOH como se indicó anteriormente y saponificar.
- Extracción: Transferir la solución saponificada a un embudo de decantación de 250 mL con 30 mL de agua. Añadir 50 mL de la mezcla de éter de petróleo y éter dietílico y agitar durante 5 min. Transferir la capa inferior a otro embudo de decantación y repetir la extracción con 50 mL de la mezcla de éter. Combinar las capas de éter.
- Lavado: Lavar la capa de éter combinada con aproximadamente 100 mL de agua, repitiendo 3 veces hasta que quede neutra (comprobar el pH de la capa inferior con papel pH). Descartar la fase acuosa.
- Concentración: Hacer pasar la capa de éter a través de sulfato de sodio anhidro (aproximadamente 3 g) a un matraz de evaporación de 250 mL. Enjuagar el embudo y el sulfato de sodio con 15 mL de éter de petróleo dos veces. Evaporar a 40 °C al vacío o con flujo de nitrógeno hasta aproximadamente 2 mL; a continuación, secar con nitrógeno hasta casi sequedad. Disolver el residuo en metanol, transferirlo a un matraz aforado de 10 mL y diluir a volumen con metanol. Filtrar a través de una membrana orgánica de 0.45 μm antes del análisis por HPLC.
Instrumentos y equipos
Sistema HPLC: EClassical 3200 equipado con bomba de alta presión P3200, detector UV-Vis D3210 (o detector de fluorescencia), muestreador automático S3210, horno de columnas O3220, bandeja para frascos de solvente T3200 y Kromstation CDS.
Equipos de pretratamiento: Balanza analítica, centrífuga, limpiador ultrasónico, agitador de vórtice, evaporador de nitrógeno, baño de agua, medidor de pH, embudos de decantación, matraces aforados, etc.
Condiciones cromatográficas
Columna: Supersil ODS2 (5 μm, 4.6 × 250 mm)
Fase móvil: A-agua; B-metanol (en gradiente)
Velocidad de flujo: 0.8 mL/min
Detección: UV a 325 nm, o fluorescencia con excitación a 328 nm y emisión a 440 nm
Volumen de inyección: 10 μL
Temperatura de la columna: Ambiente
Separación estándar
En la Figura 1 del documento original se muestra un cromatograma típico de un estándar de vitamina A (retinol) analizado en condiciones de fase inversa. El pico está bien resuelto y es adecuado para el análisis cuantitativo.
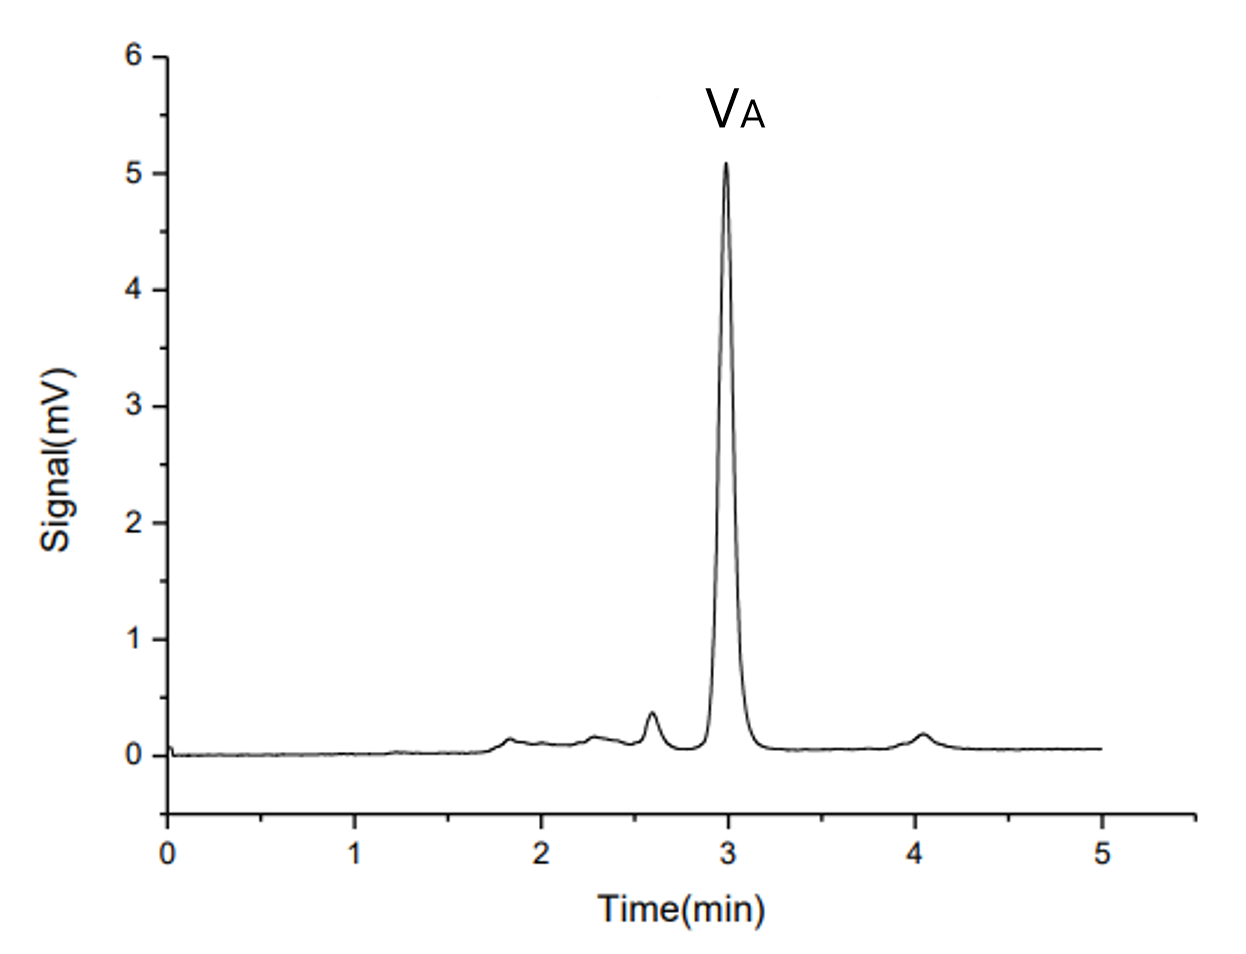
Fig. 1. Cromatograma de la solución estándar de vitamina A (a UV325 nm)
Estándares y reactivos
Estándar de vitamina A: patrón de referencia de acetato de vitamina A
Reactivos: n-hexano (grado HPLC)
Preparación de soluciones estándar
Solución de referencia de acetato de vitamina A: Pesar con precisión unos 45 mg de patrón de referencia de acetato de vitamina A en un matraz aforado de 100 mL color ámbar, diluir a volumen con n-hexano y mezclar. Pipetear 5 mL de esta solución en un matraz aforado de 50 mL color ámbar y diluir a volumen con n-hexano.
Solución de la muestra: Pesar con precisión aproximadamente 0.5 g de la muestra en un matraz aforado de 50 mL color ámbar y diluir a volumen con n-hexano.
Pretratamiento de la muestra
Para materiales de grado farmacéutico, normalmente no se requiere ningún pretratamiento adicional. Preparar la solución de la muestra como se describe anteriormente.
Instrumentos y equipos
Sistema HPLC: EClassical 3200 (misma configuración que la anterior)
Equipos de pretratamiento: Balanza analítica, matraces aforados, etc.
Condiciones cromatográficas
Columna: gel de sílice (5 μm, 4.6 × 250 mm)
Fase móvil: n-hexano/isopropanol, 998/2 (v/v)
Velocidad de flujo: 0.8 mL/min
Detección: UV a 325 nm
Volumen de inyección: 10 μL
Temperatura de la columna: Ambiente
Separación estándar
En la Figura 2 se muestra un cromatograma típico de un estándar de acetato de vitamina A analizado en condiciones de fase normal. El método separa el acetato de vitamina A de su isómero cis. En la Tabla 1 se resumen los parámetros cromatográficos.
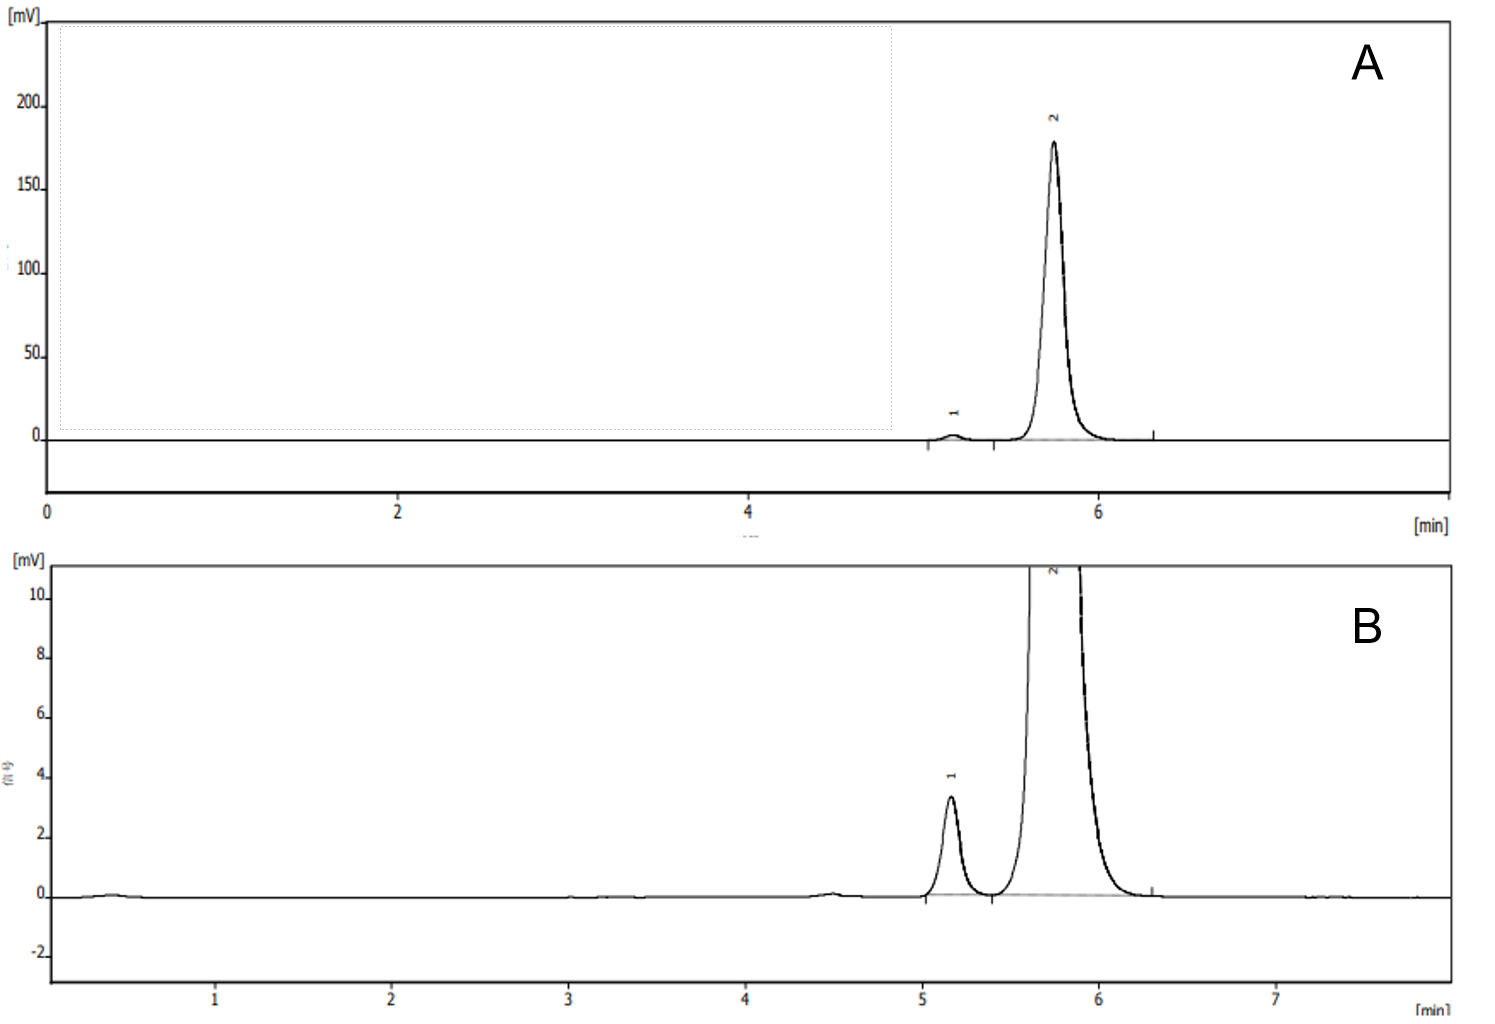
Fig. 2. Cromatograma (A) y cromatograma ampliado (B) de la solución estándar de acetato de vitamina A (a UV325 nm)
Tabla 1. Parámetros cromatográficos para el acetato de vitamina A (fase normal)